
La lotta alle pollinosi stagionali segna un passaggio inedito sul piano farmaceutico internazionale. Il 9 novembre la vicepremier russa Tat’jana Golikova ha annunciato ufficialmente l’avvio della somministrazione su larga scala di Allergarda, il primo vaccino contro l’allergia alla betulla basato su tecnologia ricombinante. Come evidenziato dalle testate di settore russe, tra cui la rivista medica Medvestnik e il giornale investigativo indipendente The Insider, il farmaco registrato con la sigla sperimentale GNR-127 aveva ottenuto l’autorizzazione all’immissione in commercio lo scorso 30 settembre.
Il preparato è il risultato di una collaborazione pubblico-privata che vede coinvolti l’Istituto di ricerca di immunologia e allergologia della FMBA (l’Agenzia federale biomedica russa) e l’azienda biotecnologica Generium, mentre la produzione industriale su vasta scala è stata affidata al gruppo Nanolek. La distribuzione non passerà attraverso il canale delle comuni farmacie: il medicinale sarà accessibile unicamente su prescrizione medica per una popolazione di pazienti adulti con età superiore ai 18 anni e la somministrazione potrà avvenire esclusivamente all’interno di strutture sanitarie dedicate, sotto stretto monitoraggio specialistico.
Una svolta biotecnologica: come funziona l’antigene ricombinante
La novità più rilevante di Allergarda risiede nella sua composizione molecolare, che rompe radicalmente con la tradizione dell’immunoterapia specifica per allergeni. I trattamenti convenzionali si basano storicamente su estratti naturali purificati di polline, una soluzione intrinsecamente eterogenea, difficile da standardizzare con precisione millimetrica e associata al rischio di indurre reazioni allergiche locali o sistemiche durante l’incremento posologico.
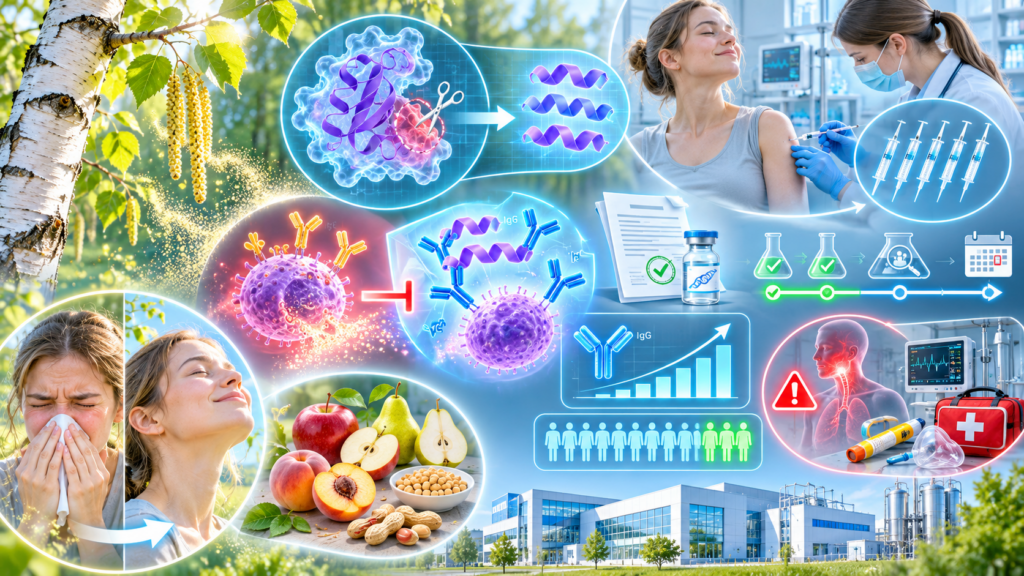
Al contrario, il nuovo farmaco russo è un vaccino ricombinante progettato in laboratorio attraverso costrutti ibridi costituiti da specifici frammenti peptidici non allergenici della proteina Bet v 1, il principale allergene del polline di betulla. Questa ingegnerizzazione consente di eliminare gli epitopi responsabili del legame immediato con le IgE allergiche, pur conservando la capacità di istruire il sistema immunitario. Dal punto di vista pratico, il vantaggio terapeutico è considerevole: l’intero ciclo richiede soltanto cinque iniezioni sottocutanee, mandando in archivio i cicli classici che spesso impongono tra le venti e le trenta iniezioni dilazionate nell’arco di diversi mesi o anni. La maggiore stabilità della formula rende inoltre il dosaggio matematicamente riproducibile tra i lotti.
I dati di efficacia e la protezione dalle allergie crociate
Le misurazioni cliniche anticipate dagli sviluppatori e rilanciate dalle autorità sanitarie delineano un quadro di notevole impatto terapeutico. Nelle coorti di pazienti analizzate durante i primi test, circa il venticinque per cento dei soggetti trattati non ha manifestato alcun sintomo clinico durante il picco di pollinazione primaverile. Per la restante quota di partecipanti, la gravità delle manifestazioni allergiche si è ridotta di sei volte nella stagione 2025 e di ben sette volte nelle rilevazioni condotte nel 2026.
Sul piano immunologico, le analisi di laboratorio hanno rilevato un incremento di circa venti volte dei livelli sierici di anticorpi protettivi IgG diretti contro l’allergene principale Bet v 1, un meccanismo che blocca l’innesco della cascata allergica prima che si leghi ai mastociti. I ricercatori sottolineano inoltre che la protezione si estende alla cosiddetta sindrome polline-alimento, ossia le allergie alimentari crociate legate al polline di betulla che colpiscono frequentemente questi soggetti con manifestazioni orali o digestive all’ingestione di mele, pere, pesche, soia e arachidi.
L’approvazione condizionata: i retroscena normativi del farmaco
Accanto all’entusiasmo della propaganda istituzionale, un’analisi approfondita condotta da The Insider ha fatto emergere gli aspetti normativi che la comunicazione governativa ha relegato ai margini. Il documento ufficiale inserito nel registro statale dei medicinali definisce la procedura come una registrazione condizionata del farmaco, uno strumento giuridico che autorizza l’uso del prodotto basandosi esclusivamente sui risultati preliminari della fase I e fase II della sperimentazione clinica.
La fondamentale sperimentazione clinica di fase III, ossia il trial confermativo su vasta scala necessario per stabilire in modo inequivocabile sicurezza ed efficacia statistica rispetto allo standard di cura, è iniziata soltanto il 2 ottobre 2025 e la sua conclusione formale è calendarizzata per il 31 maggio 2028. Il vaccino viene dunque impiegato su decine di migliaia di cittadini quando il percorso di validazione scientifica primaria ha ancora circa un anno e mezzo di percorso davanti a sé. Sebbene la registrazione condizionata rappresenti un iter previsto dai regolamenti farmaceutici per rispondere a specifiche priorità terapeutiche, la scelta di avviare vaccinazioni di massa prima della chiusura della fase pivotale costituisce un elemento di cautela clinica imprescindibile.
Profilo di sicurezza ed eventi avversi: il dato sull’anafilassi
I risultati desunti dalle prime due fasi di sviluppo clinico, condotte su un campione complessivo di centocinquanta persone — diciotto nella prima fase e centotrentadue nella seconda, randomizzati tra placebo, dose da quaranta microgrammi e dose da ottanta microgrammi — rivelano dettagli importanti sulla tollerabilità. Durante le prove si sono registrati cinque episodi documentati di anafilassi di grado 3, tutti rientrati prontamente grazie all’intervento dei sanitari e senza conseguenze permanenti a lungo termine per i pazienti.
La distribuzione degli eventi avversi mostra una concentrazione peculiare: quattro casi si sono verificati tra i quarantanove pazienti trattati con il dosaggio inferiore da quaranta microgrammi, mentre un solo caso ha interessato i cinquanta soggetti che assumevano il dosaggio da ottanta microgrammi, a fronte di zero eventi nel gruppo placebo. Sulla scorta di queste risultanze, gli scienziati hanno promosso e confermato il dosaggio da ottanta microgrammi, che evidenzia un tasso di anafilassi pari al 2% e un punteggio combinato di sintomi e uso di farmaci inferiore del 24,13% rispetto al placebo, con significatività statistica. Lo studio pubblicato dichiara inoltre con trasparenza che l’intera sperimentazione è stata finanziata direttamente da Generium, azienda co-sviluppatrice e titolare dell’operazione industriale.
La campagna logistica e le necessarie cautele mediche
I tempi logistici della campagna vaccinale rispondono alla fisiologia della pollinazione. La somministrazione comincia nel mese di novembre per consentire all’organismo di completare il ciclo di cinque iniezioni e maturare la barriera immunitaria prima dell’esplosione floreale della betulla in primavera. L’obiettivo dichiarato dai produttori e dai vertici sanitari russi è raggiungere fino a 60 mila persone vaccinate prima dell’avvio della stagione pollinica.
La nascita del primo vaccino ingegnerizzato contro l’allergia alla betulla rappresenta un indubbio traguardo scientifico per la biologia molecolare, capace di alleggerire l’impatto clinico e logistico dell’immunoterapia convenzionale. Tuttavia, la combinazione tra un’approvazione condizionata anticipata e la presenza di rischi reali di reazioni sistemiche gravi, benché rare, impone una lettura equilibrata. Più che affidarsi ai toni trionfalistici dei comunicati stampa, i pazienti dovranno accostarsi al trattamento con piena consapevolezza, sottoponendosi a un’attenta valutazione del rapporto rischio-beneficio insieme al proprio medico specialista e affrontando le iniezioni all’interno di presidi sanitari perfettamente attrezzati per la gestione dell’emergenza anafilattica.
 Vuoi ricevere le notifiche sulle nostre notizie più importanti?
